 广州傲鹏软件科技有限公司
医疗器械 UDI 法规要点与电子批记录(EBR)是什么?
医疗器械 UDI 与电子批记录(EBR):法规要点与三个常见误解
结论先说:UDI 是医疗器械的身份代码,由「产品标识」与「生产标识」两段组成;它按品种分批推进实施,赋码、数据上传和维护更新由医疗器械注册人、备案人负责。
电子批记录(EBR)是同一批生产记录在系统里的电子形态。法规没有直接要求「批记录必须电子」——法规要求的是记录完整、可追溯、改动留痕;用纸还是用系统,是实现方式。
本篇把规则要点、实施时间表、2026 年 11 月 1 日起的新要求与三个常见误解一次讲清。全文为公开法规资料整理,不含价格与周期承诺。
一、UDI 是什么:三件套 + 两段码
先说清结构。医疗器械唯一标识系统由三部分组成:医疗器械唯一标识、唯一标识数据载体、唯一标识数据库(《医疗器械唯一标识系统规则》第 3 条)。
1|UDI 本身是两段
产品标识(DI)用来识别注册人/备案人、医疗器械型号规格与包装;生产标识(PI)由生产过程相关信息组成,根据监管与实际应用需求,可包含序列号、生产批号、生产日期、失效日期。产品发生可能影响识别与追溯的变更时,应当创建新的产品标识。
2|码放在哪:载体有三种
当前常用的数据载体包括一维码、二维码和射频标签(RFID)。载体应当同时满足机器识读(自动识别和数据采集)与人工识读的要求;空间有限或者使用受限时,优先采用机器识读形式。采用射频标签的,应当同时具备一维码或者二维码。
赋码位置是最小销售单元与更高级别的包装(或产品本身),并在经营、使用期间保持牢固、清晰、可读。
3|谁负责、数据在哪查
注册人/备案人负责创建和维护 UDI、赋码、上传数据,并对数据的真实性、准确性、完整性负责;国家药监局组织建立医疗器械唯一标识数据库(udi.nmpa.gov.cn),公开供公众查询。
现阶段在国家药监局数据库上传发码规则的机构有 3 家:中国物品编码中心(GS1 码)、中关村工信二维码技术研究院(MA 码)、阿里健康科技(中国)有限公司(AHM 码)。企业从中任选 1 家,编制标准须符合所选定机构的标准。
二、实施进度:按品种分批推进
UDI 不是「一刀切」全面落地,而是按风险程度和监管需要分步推进。以官方公告列明的实施日期为准:
| 实施日期 | 适用品种 | 依据公告 |
|---|---|---|
| 2021-01-01 起 | 9 大类 69 种第三类医疗器械(高风险植介入类等) | 2020 年第 106 号 |
| 2022-06-01 起 | 其余第三类医疗器械(含体外诊断试剂) | 2021 年第 114 号 |
| 2024-06-01 起 | 103 种第二类医疗器械 | 2023 年第 22 号 |
| 2027-06-01 起生产的 | 全部第二类医疗器械(含体外诊断试剂)与全部一类体外诊断试剂 | 2026 年第 21 号 |
| 2029-06-01 起生产的 | 全部一类医疗器械 | 2026 年第 21 号 |
两个易被忽略的点:① 赋码看的是生产日期——公告写明「某日起生产的医疗器械应当具有唯一标识」,此前已生产的产品可不具唯一标识,生产日期以标签为准;② 存在免于实施的特定情形(国家药监局 2026 年第 15 号公告),需逐一对照原文确认,不要按「某类器械一律要做」来理解。
三、2026 年 11 月 1 日起的新变化
新版《医疗器械生产质量管理规范》(国家药监局 2025 年第 107 号公告,2025 年 11 月 4 日发布)自 2026 年 11 月 1 日起施行,原 2014 年第 64 号公告同时废止。这一版把 UDI 从「标签上的码」推进到了生产全链条:
| 条款 | 要求要点 |
|---|---|
| 第 81 条 | 每批(台)产品均应有生产记录并满足追溯要求;记录至少包括产品名称、规格型号、生产批号或者产品编号(医疗器械唯一标识)、生产日期、数量、关键原材料编号/批号/序列号、中间产品批号、主要设备、工艺参数、操作人员等,并体现物料平衡或者记录关键原材料使用情况 |
| 第 90 条 | 企业应建立产品追溯程序,规定追溯范围、程度、标识和必要的记录,其中包含原材料编号、批号或者序列号管理、医疗器械唯一标识等 |
| 第 91 条 | 企业应按照国家实施医疗器械唯一标识的有关要求开展赋码、数据上传和维护更新,信息应真实、准确、完整、可追溯 |
| 第 104 条 | 产品放行条件之一:说明书、标签及其版本、医疗器械唯一标识赋码符合规定要求 |
| 第 117 条 | 销售记录应包含医疗器械唯一标识 |
换句话说,UDI 在记录体系里的角色从「额外贴上去的一张标签」,变成了串联生产、流通、使用各环节的数据索引——生产记录、追溯程序、放行条件、销售记录里都要能对上它。
四、电子批记录(EBR)是什么
先把定义放正:EBR(Electronic Batch Record,电子批记录)是某一个具体批次的生产(制造)记录,在信息化系统中的电子形态。它与纸质批记录是同一件事的两种载体。
| 对比项 | 纸质批记录 | 电子批记录(EBR) |
|---|---|---|
| 怎么产生 | 由人填写、按流程签批 | 由系统在作业过程中逐步生成 |
| 记录什么 | 产品名称、批号、原材料批号、生产日期、数量、主要设备、工艺参数、操作人员等 | 同样的要素,另加时间戳、操作人身份、改动前后的留痕 |
| 怎么查 | 翻纸质档案,按批号人工检索 | 按批号或码检索,连续向下查成品、向上查原材料 |
| 合规要求落在哪 | 记录控制本身 | 记录控制 + 生成它的那套信息化系统 |
常见的三件事,一次说清
一、法规强制「必须上 EBR 系统」吗?没有法规这样直接要求。GMP 类的规范要求的是「每批(台)产品均应有生产记录并满足追溯要求」,纸质记录在多数情形下仍然可用。要不要把批记录搬到系统里,取决于企业的批次量、追溯深度、调阅频次与自身质量体系的安排。
二、把纸质记录扫描成 PDF,算不算 EBR?不算。扫描件只是纸质记录的电子副本,原始记录仍是那张纸,生成它的系统也未经验证。真正的 EBR 要求「生成并保存这份记录的整套系统」本身受控——权限、审计追踪、备份、电子签名都要到位,否则电子化之后数据完整性风险反而更高。
三、EBR 里到底有哪些控制项?新版规范第 46 条给出了电子记录与数据的基本要求,可以归成四件事:① 建立用户权限管理,对可能影响电子记录或数据真实准确的权限做控制;② 电子记录或数据的更改、删除由经授权人员操作,并保留更改、删除记录;③ 电子记录或数据进行备份,保存期限不低于规范要求的记录保存期限,且在保存期内便于查阅;④ 采用电子签名的,应当符合相关法律法规要求。同一版规范第 33 条还要求:使用信息化系统的企业,应配备满足预定用途的硬件设施和软件运行环境,并采取适宜措施防止外来因素干扰。
业内判断这类记录是否靠得住,用的是一组通用原则:可归因、清晰、同步、原始、准确(常说的 ALCOA 系列)。落到现场就是三句:这条记录能不能落到具体的人、具体的时间点;改动能不能在事后完整还原;换个人来查,能不能顺着记录走完整条链。国际上常被引用的对照是 FDA 21 CFR Part 11(电子记录与电子签名)、EU GMP Annex 11(计算机化系统)与 ISO 13485;美国 21 CFR Part 820(QMSR)自 2026 年 2 月 2 日起纳入 ISO 13485:2016。
五、三个常见误解
误解一:UDI 就是贴个条码,跟系统没关系
码只是索引。扫出码之后能不能追到「这一批用了哪一卷料、发给了哪个客户」,取决于领料、投料、成品入库这些记录有没有按同一套批号/序列号串起来。码贴上了、记录却对不上,追溯仍然走不通。
误解二:现在必须去买一套电子批记录系统
没有法规这样要求。被要求的是记录本身是否完整、可追溯、改动留痕。系统是手段,不是义务。
误解三:把纸质批记录扫描存档,就算电子化了
扫描件是副本,不是受控的电子记录。判断标准很简单:这份电子文件是「系统在执行过程中自己生成并锁住的」,还是「人填完之后再拍进去的」。前者才谈得上审计追踪与权限控制。
边界说明
- 本篇是公开法规与标准的资料整理,不是合规结论,也不替代企业自身的注册/备案与质量体系执行;条文与时间节点可能随官方公告更新,实际以国家药监局官方发布的最新文本与附件目录为准。
- UDI 的赋码与数据上传是医疗器械注册人/备案人的法定义务;第三方系统能帮到的是把企业内部的记录与追溯链条理顺,不改变法规责任主体。
- 免于实施的具体情形(国家药监局 2026 年第 15 号公告)须逐一对照原文确认,本篇不代为判断某个产品是否需要实施。
- 是否需要额外的系统验证(如安装/运行/性能确认)、记录保存期限如何确定,取决于企业自身质量体系与适用法规。
- 涉及医疗器械场景(UDI 条码管控、电子批记录、生产数据归档)的系统功能描述,最终符合性以监管机构认定为准。
- 本篇不点名任何其他厂商,也不做产品之间的优劣比较;不含价格与实施周期承诺。
六、常见问题
问:UDI 现在实施到哪一步了?我们的产品要不要做?
截至本篇整理时,前三批品种已按公告日期实施,后续品种的节点是 2027 年 6 月 1 日起生产的全部第二类医疗器械(含体外诊断试剂)与全部一类体外诊断试剂、2029 年 6 月 1 日起生产的全部一类医疗器械。具体到某个产品,要看它落在哪一批品种目录里、是否属于免于实施的特定情形——以国家药监局官方公告与附件目录为准。
问:电子批记录(EBR)跟 ERP 是什么关系?
两件事不冲突:ERP 管的是计划、采购、生产订单、库存与账务这条主线;批记录是围绕「一个批次怎么做出来的」把过程数据与凭证串起来。批记录的数据往往来自 ERP 的工单与领料、车间报工与检验记录;批记录做在哪里、要不要独立系统,取决于追溯深度与体系要求,而不是取决于有没有 ERP。
问:我们批次不多,先用纸质和表格记录可以吗?
能不能满足要求,看的是记录是否完整、同步、可归因、可追溯,而不是用什么工具。产品单一、批次少、追溯范围小的,先把现有记录做实也是一种选择;反过来,批次一多、要追到原材料批号与序列号这一层、又要随时调取某一批的完整记录时,人工翻查的成本会成为一个现实问题。什么时候该往前走一步,按自身情况判断。
小结:UDI 是识别与追溯的索引,法规把它按品种分批推进,2026 年 11 月 1 日起还进入了生产记录、放行与销售记录的要求;电子批记录是同一批记录在系统里的电子形态,法规要的是记录本身靠得住,不是必须买某类系统。顺序上,先把批号/序列号与记录链条理顺,再谈用什么承载——顺序反了,电子化出来的是更难看懂的一堆数据。UDI 与电子批记录在系统里怎么承接,见 医疗器械 UDI 与电子批记录方案页;追溯要靠的批次、序列号与齐套管理是 ERP 的模块能力,见 AOP ERP 的模块说明。
相关推荐
-

Q:傲鹏 ERP 适合多大规模的广州制造企业?
0A:适配10-500 人的中小制造企业,尤其是广州本地五金、塑胶、机械、电子类工厂,支持从单厂到多厂集团化管理,可根据企业规模灵活配置模块,不会出现 “大材小用” 或 “功能不够用” 的情况。
查看全文 -
WMS 单独跑还是跟 ERP 打通?两套账与一套账怎么选
0单独的 WMS 自己记一本库存账,ERP+WMS 一体化只用一本。差别不在功能,在管理动作要不要重复一遍。本篇按对账、录单、主数据、追溯四件事拆开讲,附一张对照表与五项自查。不点名任何厂商,不含价格与周期承诺。
查看全文 -
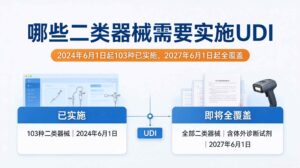
二类医疗器械 UDI 实施时间是什么时候?节点前要做哪些准备
0二类医疗器械 UDI 实施时间:2024 年 6 月 1 日起 103 种二类器械已实施,2027 年 6 月 1 日起生产的全部二类器械(含体外诊断试剂)要有唯一标识。本篇按官方公告整理时间表、生产日期口径、免于实施情形与节点前准备清单。
查看全文 -
Q:傲鹏 ERP 适合多大规模的广州制造企业?
0A:适配10-500 人的中小制造企业,尤其是广州本地五金、塑胶、机械、电子类工厂,支持从单厂到多厂集团化管理,可根据企业规模灵活配置模块,不会出现 “大材小用” 或 “功能不够用” 的情况。
查看全文